Nijmegen breakage syndrom (NBS) je autozomálně recesivně dědičný syndrom chromozomální instability. Klinické projevy zahrnují prenatální a postnatální růstovou retardaci, závažnou kongenitální mikrocefalii, humorální i buněčnou imunodeficienci, opakované respirační infekty se sklonem k bronchiektáziím a vývoj většinou lymforetikulárních malignit v dětství. Charakteristická facies s prominencí středních obličejových partií a nosu, ustupujícím nízkým čelem, retromikrognatií a velkými ušními boltci se vyvíjí po 3. roce věku.
Laboratorní nálezy zahrnují nízké imunoglobuliny, chromozomální zlomky s typickými translokacemi chromozomů 7/14, buněčnou i chromozomální hyperradiosenzitivitu a radiorezistenci syntézy DNA, které podporují diagnózu NBS. Gen způsobující NBS byl objeven v roce 1998 a nazván NBS1. Přímá detekce mutace v NBS1 genu (slovanská 657del5, delece 5 nukleotidů v pozici 657) umožňuje exaktní diagnózu postnatální i prenatální. Gen kóduje protein nibrin, jehož funkcí je oprava chromozomálních zlomů po ionizačním záření. U homozygotů se chybějící nibrin projeví poruchou stability DNA a vedoucí k malignímu procesu.
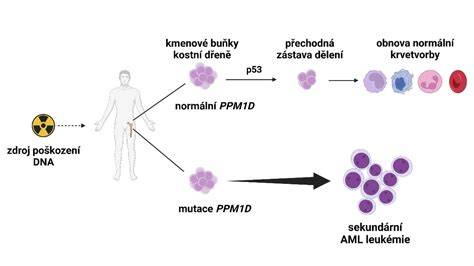
Nijmegen breakage syndrom patří do skupiny primárních imunodeficiencí asociovaných se zvýšenou lomivostí chromozomů. Jeho příčinou je mutace genu NBN1 (dříve NBS1), nejčastěji se jedná o tzv. slovanskou mutaci c.657del5. Klinicky se onemocnění projevuje vrozenou mikrocefalií, růstovou retardací, sklonem k lymfoidním malignitám, radiosenzitivitou, různým stupněm postižení imunitního systému a hypergonadotropním hypogonadismem.
Prezentujeme 4 kazuistiky nemocných s NBS, z nichž 2 pacienti byli diagnostikováni již v kojeneckém věku při alergologicko-imunologickém vyšetření, zatímco další 2 až ve věku pubertálním při výskytu maligního onemocnění. Východisko: Autozomálně recesivně dědičný NBS je porucha reparace DNA v důsledku mutace v NBS1 genu na 8q21. Hyperradiosenzitivita nositelů mutace je důvodem k včasné diagnostice a zavedení účinné prevence ochrannou před ionizací.
Frekvence přenašečů mutace 657del5, predominantně se vyskytující ve slovanské populaci, byla nalezena mezi 1:90 v Polsku až po 1:314 v Krakově. Mezi českými novorozenci narozenými před 20 lety byla zjištěna frekvence heterozygotů 1:128-154. Počet diagnostikovaných homozygotů narozených v Československu v letech 1969-1992 byl však výrazně nižší, než by odpovídalo očekávání na základě počtu novorozenců, což svědčilo o nedostatečném záchytu pacientů.
Východisko a metody ukazují, že interdisciplinární spolupráce se projevila v diagnostice 11 homozygotů během 4 let a sníženém věku při potvrzení diagnózy na 6 měsíců. Relativně více NBS pacientů a rodin bylo zachyceno na Slovensku (14 pacientů z 11 rodin) než v Čechách (21 pacientů ze 14 rodin). Mezi 2996 novorozenci narozenými v roce 2002-2003 ve 12 porodnicích se slovenské západní, střední a východní části zjistilo jen 3 heterozygoty 657del5. Diskrepance mezi výskytem heterozygotů a homozygotů svědčí, že populace není v genetické rovnováze.
Frequentní kapitoly z metod a výsledků shrnují, že molekulárně genetickým vyšetřením prarodičů a prvostupňových příbuzných bylo možné stanovit genotyp 79 ze 112 prarodičů a 54 jejich rodičů a sourozenců. Jediná rodina měla postižené děti v důsledku compound heterozygosity mutace 657del5 a mutace R215W ve stejném exonu NBS1 genu. Závěry ukazují na rozdíly v věkové distribuci, socioekonomických rozdílech a význam malignit mezi heterozygoty a zdravými homozygoty prarodičů.
DNA Break Repair by Homologous Recombination (2024) Drew Berry wehi.tv
Genetika, diagnostika a prenatální možnosti
Možnost odlišit nositele mutace a normální homozygoty dovoluje tuto hypotézu ověřit. V rodinách je cílem identifikovat nositele mezi prarodiči a rodičovskou generací, aby bylo možné poskytovat genetické poradenství, screenovat imunitní deficity a monitorovat riziko malignit. Prenatální diagnostika díky detekci mutace 657del5 umožňuje spolehlivou identifikaci NBS i u plodu.
Laboratorní a klinické aspekty
Laboratorní nálezy u NBS zahrnují nízké imunoglobuliny a charakteristické chromozomální translokace 7/14, detekci hyperradiosenzitivity a radiorezistence. Klinicky se projevuje mikrocefalií, růstovou retardací a sklonem k lymforetikulárním malignitám, což vyžaduje dlouhodobé monitorování a multidisciplinární péči.
Gen NBS1 kóduje protein nibrin, jehož funkce je oprava chromozomálních zlomů po ionizačním záření. U homozygotů se porucha opravy DNA projevuje jako DNA repair disorder a predispozice k malignitám.
Kazuistiky a jejich význam pro praxi
Ve čtyřech kazuistikách bylo potvrzeno rozšíření poznatků o NBS: dva pacienti diagnostikováni v kojeneckém věku, dva v pubertě při výskytu maligního onemocnění. Tyto případy zdůrazňují důležitost časné imunologické a genetické diagnostiky pro následnou prevenci a léčbu.
| Skupina | Charakteristika | Frequence/údaje |
|---|---|---|
| Heterozygoti mutace 657del5 | Vyšší riziko malignit | 38,2 % malignit u grandparentů |
| Homozygoté mutace 657del5 | Nebezpečí vyššího výskytu malignit | Nižší věk manifestace (52,6 let) v porovnání s heterozygoty |
V závěru se zdůrazňuje, že jasná identifikace nositelů mutace a diferenciace rodin s mutovaných a normálních jedinců je klíčová pro preventivní intervence a redukci rizika malignit v populaci.
tags: #nijmegen #breakage #syndrom #prenatalne