Huntingtonova choroba (HCH) je progresivní neurodegenerativní onemocnění způsobené expanzí trinukleotidové sekvence CAG v genu HTT, který kóduje protein huntingtin. Jde o vzácné autozomálně dominantní onemocnění s prakticky úplnou penetrancí při ≥40 CAG-opakování. Nemoc postihuje motoriku, kognici i psychiku a má zásadní důsledky pro jedince i rodinu.
Genetika HCH a klinický obraz
Huntingtonova choroba je dědičná porucha. Normální alely HTT obsahují 10-26 CAG-opakování; 27-35 opakování se klasifikuje jako střední (meioticky nestabilní, ale nezpůsobující onemocnění); 36-39 opakování vykazuje sníženou penetranci; ≥40 opakování je plně penetrantních a způsobuje onemocnění. Věk nástupu má inverzní korelaci s délkou opakování: průměrný věk nástupu je celkově 35-44 let, avšak delší opakování vedou k dřívějšímu nástupu.
Onemocnění se vyznačuje motorickými příznaky (chorea, dystonie, parkinsonismus), progresivním kognitivním úpadkem a psychiatrickými projevy (deprese, podrážděnost, psychóza). Juvenilní Huntingtonova choroba (nástup před 20. rokem věku, typicky s ≥60 repeticemi) představuje 5-10 % případů. U HCH může docházet k progresi dynamické mutace během přenosu v rodině - tedy k dalšímu zmnožení repetitivních tripletů CAG při meióze.
Prevalence a dopad
Tuto mutaci nese přibližně 2,7 osob na 100 000 obyvatel po celém světě, přičemž vyšší prevalence je zaznamenána u populací evropského původu (10,6-13,7 na 100 000). V Česku jím trpí zhruba tisíc pacientů. Huntingtonova choroba je vzácné onemocnění; jeden nemocný připadá na cca 10 až 20 tisíc lidí. Děti nemocných rodičů jsou v 50% riziku, že se u nich nemoc také projeví.
Diagnostika: genetické testy a zobrazování
Přímé genetické testování na přítomnost mutace v příslušném genu umožňuje identifikovat expanzi genu HTT s jistotou ještě před nástupem příznaků. Standardní analýza CAG-opakování je dobře zavedená, ale některé genomické postupy nemusí přesně určit délku CAG-opakování, zejména v rozmezí střední a snížené penetrance. Rozdíl mezi 35 repeticemi (bez onemocnění) a 40 repeticemi (určité onemocnění) je rozhodující.
Somatický mozaicismus v délce repetic v různých tkáních je nyní uznáván jako klinicky relevantní, ale není zachycen pouze testováním na základě krve. Standardní diagnostické testy hledají předem stanovené výsledky; některé přístupy s krátkými čteními nemusí přesně zjistit délku opakování tam, kde má přesný počet zásadní význam.
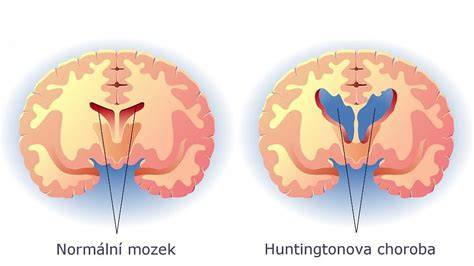
Zobrazování mozku (MRI, CT) hodnotí strukturu nebo fungování mozku a může ukazovat oblasti postižené HCH; tyto změny se v počátečních stádiích onemocnění však nemusí projevovat. Zobrazovací testy také pomáhají vyloučit jiné stavy se podobnými příznaky.
Typy genetických vyšetření a jejich indikace
- Prediktivní (presymptomatické) testování: využívá se u osob v riziku (musí být nemoc prokázána u biologického rodiče nebo prarodiče) k potvrzení, zda testovaný nese expanzi genu HTT. Pozitivní výsledek může mít silně traumatizující dopad na testovaného i jeho rodinu. Prediktivní testování patří k nejzásadnějším genetickým testům v medicíně - při počtu opakování ≥40 je výsledek plně penetrační a definitivní.
- Diagnostický (konfirmační) test: provádí se při důvodném klinickém podezření na HCH u nemocného, u kterého již nemoc propukla; v tomto případě je povoleno testovat i nezletilé s klinickým podezřením.
- Prenatální testování: testování plodu v děloze je možné již v začátku 11. týdne těhotenství z odběru plodových obalů (choriových klků) s tím, že výsledek je znám do 2-3 dnů.
- Preimplantační genetická diagnostika (PGD / PGT-M): metoda umožňující zjistit u zárodků vzniklých při umělém oplodnění (IVF), zda nesou vlohu pro sledovanou genetickou chorobu; využívají ji páry, které nechtějí přenášet mutaci HCH, případně se nechtějí sami testovat.
Těhotenství a reprodukční možnosti pro nositele
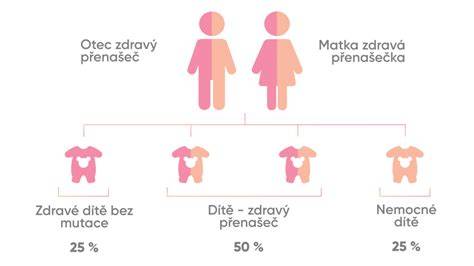
Lidé se známou rodinnou anamnézou Huntingtonovy choroby se obávají, zda mohou gen předat svým dětem. Proto se reprodukční poradenství stává klíčovým nástrojem. Pokud jeden z rodičů nese mutaci, je u každého potomka pravděpodobnost 50 %, že zdědí defektní alelu.
Možnosti pro páry v riziku zahrnují:
- PGT-M v kombinaci s IVF: analýza embryí před transferem a přenos jen embryo bez mutace HTT.
- Prenatální diagnostika (odběr choriových klků v 11. týdnu) s možností rozhodnutí podle výsledku.
- Úmyslné nevyužití genetického testování rodičů a přijetí rizika - méně časté vzhledem k dostupným možnostem prevence.
- Adopce nebo využití dárce gamet.
Genetika hraje klíčovou roli v prevenci mnoha geneticky podmíněných onemocnění. Preimplantační genetické testování embryí a následný transfer embrya do dělohy v rámci umělého oplodnění může zabránit přenosu HCH na potomka. Zda je pár indikovaný pro genetické vyšetření, posuzuje klinický genetik individuálně na základě detailní anamnézy. V indikovaných případech je test plně hrazen zdravotní pojišťovnou prekoncepčně pro partnera/partnerku; v opačném případě si test může pár objednat a uhradit z vlastních prostředků.
Etické, psychologické a sociální aspekty testování
Prediktivní genetické testování na Huntingtonovu chorobu je spojeno s významnými psychickými a etickými otázkami. Pozitivní výsledek může mít silně traumatizující dopad, způsobit depresi až sebepoškození a zásadně ovlivnit životní plánování, zaměstnání, pojištění a rodinné vztahy. Proto je k testování nutný pečlivě sestavený postup s opakovanými konzultacemi s klinickým genetikem, neurologickým, psychiatrickým a psychologickým vyšetřením.
Prediktivní testování umožňuje psychickou přípravu, plánování života včetně finančních a právních rozhodnutí, zařazení do klinických studií a informované reprodukční rozhodování. Negativní výsledek přináší definitivní úlevu a eliminuje potřebu sledování.
ACOG vysvětluje: Prenatální genetické testování
Možnosti léčby a klinické studie
V současnosti neexistuje léčba, která by Huntingtonovu chorobu vyléčila. Léky a terapie pomáhají zvládat symptomy: léky mohou omezit choreu a psychiatrické projevy, logopedie pomáhá při potížích s řečí a polykáním, fyzioterapie zlepšuje sílu, flexibilitu a rovnováhu. Pacient s nástupem v dospělosti může žít téměř 20 let po nástupu příznaků; u juvenilní formy obvykle doba přežití po nástupu bývá asi 15 let.
Ve výzkumu jsou slibné intervence zaměřené na modifikaci průběhu onemocnění: antisense oligonukleotidy směřující na mutovaný gen HTT (např. tominersen) se nacházejí v pokročilé fázi vývoje a umožňují lidem využít nové možnosti, jako je zařazení do klinických studií. Tato definitivní identifikace nosičství umožňuje využít potenciálně dostupných terapií dříve, než dojde k pokročilému poškození kognitivních funkcí.
Praktické doporučení pro páry uvažující o těhotenství
- Nejprve konzultace s klinickým genetikem: detailní rodinná anamnéza, vysvětlení možností testování a reprodukčních strategií.
- Zvážit preimplantační genetickou diagnostiku (PGT-M) v případě, že jeden z partnerů je nositelem mutace HTT nebo pokud rodinná anamnéza ukazuje vysoké riziko.
- Pokud pár plánuje běžné těhotenství a jeden z rodičů je nemocný nebo geneticky pozitivní, nabídnout prenatální diagnostiku (odběr choriových klků od 11. týdne).
- Psychologická podpora: před i po testování je důležitá dlouhodobá psychologická péče, zvlášť pokud jde o prediktivní testování.
- Informovat se o možnostech hrazení vyšetření a léčby pojišťovnou; v některých případech je testování indikováno a hrazeno.
Rizika a omezení genetických testů
Analýza CAG-opakování je standardem, ale některé sekvenační panely s krátkými čteními nemusí přesně určit počet repeticí. Přesný počet má zásadní klinický význam, zejména v rozmezí střední a snížené penetrance. Somatický mozaicismus v délce repetic v různých tkáních může mít klinický vliv, ale není vždy zachycen testováním z krve.
Testování HCH je jednoduše technologicky proveditelné, avšak jeho výsledky mají hluboké osobní a rodinné důsledky. Proto je důležité, aby výsledky byly interpretovány v kontextu komplexního genetického poradenství a dostupné odborné psychologické podpory.
Tabulka: Rozdělení podle počtu CAG-opakování a klinický význam
| Počet CAG | Kategorie | Klinický význam |
|---|---|---|
| 10-26 | Normální | Nezpůsobuje HCH |
| 27-35 | Střední (premutace) | Meioticky nestabilní, obvykle bez onemocnění u nositele, riziko expanze u potomků |
| 36-39 | Snížená penetrance | Onemocnění může, ale nemusí nastat |
| ≥40 | Plná penetrance | Onemocnění se s velkou jistotou rozvine |
Role moderní genomiky a klinické interpretace
Tradiční genetické testy se zaměřují na úzké skupiny genů, zatímco moderní genomika rozšiřuje možnosti záchytu variant s klinickým významem. Většina testů pro spotřebitele analyzuje méně než 0,1 % genomu; klinické testy v laboratorních standardech (CLIA) poskytují hloubkovou sekvenci a interpretaci. Vaše DNA se nemění, ale pokroky v genomice se zrychlují - poznatky ověřujeme a zprávy lze průběžně aktualizovat.
Genetické vyšetření by mělo být srozumitelné a obsahovat odpovědi, na jejichž základě pacient a lékař mohou podniknout příslušné kroky. V indikovaných případech jsou zprávy formátovány pro přímé klinické použití a mohou pomoci objasnit dosud neřešené rodinné anamnézy.
tags: #huntingtonova #choroba #tehotenstvi