Fenylketonurie (PKU) patří mezi dědičné metabolické poruchy a enzymopatie.
Jedná se o poruchu metabolismu aminokyseliny fenylalaninu (Phe).
Příčinou onemocnění je mutace genu pro fenylalaninhydroxylasu (PAH; 12q24.1; OMIM: 612349) - tento enzym u zdravých jedinců hydroxyluje fenylalanin na tyrosin, u lidí s PKU však fenylalaninhydroxylasa zcela chybí nebo má jen velmi nízkou aktivitu.
PKU se projeví až po narození, protože v těhotenství je přebytek fenylalaninu a dalších metabolitů plodu odstraňován z těla plodu placentou.
V organismu je méně tyrosinu a produktů jeho metabolismu, např.
Abychom mohli stanovit diagnózu ještě před nástupem klinických projevů, provádí se celoplošný novorozenecký laboratorní screening z kapky krve odebrané mezi 48. a 72. hodinou života.
Používá se metoda tandemové hmotnostní spektrometrie.
Dříve se používal tzv.
Základem léčby je dieta s nízkým obsahem fenylalaninu a přídavkem tyrosinu (to znamená podávat potraviny či potravinové doplňky, které splňují kritéria nízkého obsahu fenylalaninu a ještě lépe zvýšeného obsahu tyrosinu) lze ovlivnit hladinu fenylalaninu v krvi a zajistit normální vývoj mozku dítěte.
Kritickým obdobím je těhotenství fenylketonuriček.
Aby se narodilo zdravé dítě, je nutné držet přísnou dietu již před početím a během těhotenství, tři měsíce před početím a během těhotenství musí být fenylalaninémie (hladina fenylalaninu v krvi) matky v mezích normy.
Fenylalanin z krve matky by totiž přecházel do krve plodu a jeho vysoká hladina by poškodila vývoj plodu.
Důsledkem takzvané mateřské fenylketonurie jsou mentální retardace, mikrocefalie, srdeční vady a plod je postižen bez ohledu na svůj genotyp (tzv. fenokopie).
PKU je vzácné, dědičně podmíněné onemocnění vznikající na podkladě poruchy metabolismu aminokyseliny fenylalaninu, který se v těle nemůže správně odbourat.
V České republice má PKU incidenci více než 1:7000 živě narozených dětí.
Při dnešní porodnosti to znamená, že se u nás každým rokem narodí 14-15 dětí s tímto onemocněním.
Klasická PKU byla poprvé popsána norským lékařem a biochemikem Asbjørnem Føllingem.
Følling byl požádán o pomoc s objasněním případu dvojčat, která se narodila zcela zdravá, ale později se u nich objevily příznaky těžké mentální retardace.
Typický zápach moči těchto dětí po myšině navedl Føllinga k jejímu intenzivnímu zkoumání, které vedlo k identifikaci kyseliny fenylpyrohroznové.
Později v pokusu s bakterií Proteus vulgaris prokázal svou teorii, že za klinickými projevy stojí porucha metabolismu fenylalaninu.
Veškeré bílkoviny lidského těla se skládají ze stavebních kamenů zvaných aminokyseliny.
Aminokyselin je v lidském těle 21 a jejich zastoupení a pořadí v bílkovině určuje jejich biologické vlastnosti.
U části těchto aminokyselin ztratil člověk schopnost jejich tvorby v těle, a je tak závislý na jejich přísunu potravou.
Jedná se o takzvané esenciální aminokyseliny, mezi něž patří právě i fenylalanin (viz níže).
Všechny aminokyseliny v těle podléhají četným metabolickým reakcím za účelem tvorby dalších, tělu potřebných látek, a také za účelem jejich odbourání a vyloučení z těla.
Tyto reakce nemohou běžet bez katalyzátorů, které se nazývají enzymy.
Klasická forma PKU je dědičná porucha metabolismu aminokyselin, která je způsobena závažnou poruchou jaterního enzymu fenylalaninhydroxylázy, který katalyzuje přeměnu aminokyseliny fenylalaninu na tyrosin.
Vzhledem k tomuto enzymatickému bloku dochází k hromadění fenylalaninu a nedostatku tyrosinu, což způsobuje klinické projevy u pacientů s PKU.
Hladiny fenylalaninu v krvi se u zdravých lidí pohybují v rozmezí 30-120 µmol/l.
Pacienti s klasickou PKU mají bez léčby hladiny fenylalaninu v krvi vyšší než 1200.
Zvýšenou hladinu fenylalaninu mohou u 1-2 % případů způsobit i další dědičně podmíněná onemocnění, která se označují jako maligní PKU.
Patří k nim především poruchy syntézy tetrahydrobiopterinu, který slouží jako kofaktor jaterní fenylalaninhydroxylázy a dalších.
Dědičnost PKU je autozomálně recesivní, což znamená, že je třeba, aby se potkaly dvě (bezpříznakové) osoby, z nichž každá ponese jednu mutaci v genu kódujícím fenylalaninhydroxylázu (PAH).
Klinické projevy fenylketonurie jsou způsobené jednak zvýšenou hladinou fenylalaninu a jednak nedostatkem tyrosinu.
Z důvodu enzymatického bloku se fenylalanin nemůže přeměňovat na tyrosin, který je nezbytný pro syntézu neurotransmiterů v mozku a dále i tvorbu barviva melaninu.
Nedostatek melaninu způsobuje charakteristický obraz světlé kůže, vlasů a duhovky doprovázených zvýšenou citlivostí na sluneční světlo.
Mnohem závažnější pro neléčené pacienty s PKU je však nedostatek dopaminu v mozku s následným rozvojem obrazu připomínajícího Parkinsonovu nemoc.
Vysoké hladiny fenylalaninu, který se nemůže rozložit běžným způsobem, vedou ke vzniku toxických látek způsobujících chronický ekzém kůže, který je typický pro neléčené pacienty s PKU.
U dětí, které nejsou léčeny od narození, se již během časného kojeneckého věku začíná projevovat nenávratné poškození mnoha funkcí mozku.
Děti se opožďují v psychomotorickém vývoji a růst hlavičky zaostává.
Úroveň mentálních funkcí (IQ) klesá na méně než 50 bodů.
Rozvíjí se povšechná svalová ztuhlost s poruchou chůze a epilepsie.
Většina neléčených pacientů má poruchy chování s hyperaktivitou, obsese a kompulze, stereotypie, agresivitu či zvýšenou úzkostnost.
V dnešní době se díky novorozeneckému screeningu a dietní léčbě vyskytují závažné klinické případy PKU jen naprosto výjimečně.
Vlivem velmi dobré prognózy správně léčené PKU se dnes čím dál tím větší podíl pacientek stává matkami.
Vzhledem k značné koncentrační schopnosti placenty, která má za následek až dvojnásobné hodnoty fenylalaninu v krvi plodu než v krvi těhotné ženy, se jedná o zvláště rizikové období.
Vysoké hladiny fenylalaninu u těhotných žen vedou k postižení plodu (intrauterinní růstové retardaci, vrozeným srdečním vadám a poruše růstu hlavičky s následným rozvojem mentální retardace s poruchami chování).
PKU je první nemocí vyhledávanou pomocí novorozeneckého screeningu.
První screeningový test PKU objevil profesor Robert Guthrie z Univerzity v Buffalu, který využil specifického typu bakterií rodu Bacillus, které využívají ke svému růstu právě aminokyselinu fenylalanin.
Plošný screening PKU byl na území bývalého Československa zaveden v roce 1975 díky profesoru Hyánkovi a docentce Blehové.
Od roku 2009 se v ČR pro novorozenecký screening PKU používá výhradně metoda tandemové hmotnostní spektrometrie, která měří nejen hladinu fenylalaninu, ale i poměr mezi fenylalaninem a tyrosinem.
Krevní kapky pro novorozenecký screening se odebírají na speciální filtrační papírek ze zevní strany patičky u novorozence ve věku mezi 48. a 72. hodinou života.
U všech novorozenců s pozitivním screeningem je třeba co nejdříve vyšetření opakovat k vyloučení eventuálního falešně pozitivního nálezu.
V případě pozitivního kontrolního měření je nutno doplnit ještě další vyšetření včetně zátěžových testů k vyloučení jiných forem PKU.
Počáteční snahy o léčbu PKU pouze pomocí přísné nízkobílkovinné diety bez současného doplnění esenciálními aminokyselinami byly až do poloviny 20. století neúspěšné, protože postižené děti neprospívaly a měly poruchu růstu.
Chemik L. I. Woolf z Great Ormond Street Hospital v Londýně vyslovil teorii, že děti s PKU by bylo možné léčit speciální výživou se sníženým obsahem fenylalaninu, čehož docílil enzymatickým štěpením mléčné bílkoviny kaseinu a odstraňováním fenylalaninu pomocí aktivního uhlí.
Nový preparát, který byl později nazván Lofenalac, byl doplněn o malé množství mléka jako zdroje nezbytného fenylalaninu.
Účinnost navrženého postupu prokázal prof. Horst Bickel v letech 1954-1955, který tak zahájil první úspěšnou léčbu dědičných poruch metabolismu.
Výroba dietetik, které se dnes označují jako Potraviny pro zvláštní lékařské účely (PZLÚ), se od té doby značně změnila.
Na trhu je dostupné velké množství komerčně vyráběných směsí esenciálních aminokyselin bez fenylalaninu v práškových nebo tekutých formách, v granulích i tabletách, které jsou obohacené o ionty, stopové prvky, vitamíny a polynenasycené mastné kyseliny.
Cílem dnešní léčby novorozenců s PKU je snížit hladinu fenylalaninu v krvi a trvale ji udržet v hodnotách, které nejsou pro organismus škodlivé.
Doporučené hladiny fenylalaninu se liší v závislosti na různých věkových obdobích, ale i například mezi různými státy.
Jak již bylo zmíněno výše, zvlášť přísnou dietu je nutné držet v těhotenství.
K úpravě hladin fenylalaninu slouží PZLÚ s jeho sníženým obsahem.
Fenylalanin však nelze z výživy zcela vynechat, protože je esenciální aminokyselinou (viz výše, netvoří se v těle) i pro pacienty s PKU.
Nízkofenylalaninová dieta je proto koncipována podle individuální tolerance pacienta tak, aby denní příjem fenylalaninu odpovídal pouze potřebám růstu a tvorby jiných, tělu nezbytných bílkovin.
V praxi to u novorozenců a kojenců znamená, že mohou konzumovat jen malé (a přesně odměřené) množství mateřského mléka nebo standardní mléčné formule.
U starších dětí a dospělých využíváme jednak výše uvedených PZLÚ a jednak přirozených potravin s nízkým obsahem fenylalaninu.
Maminky dětí s PKU se musí ve spolupráci s nutriční terapií a ošetřujícím lékařem specializovaným v této problematice naučit dietu správně propočítat za pomoci tabulek s obsahem fenylalaninu v jednotlivých potravinách.
Starší děti jsou vedeny k tomu, aby si později byli sami schopné volit vhodné potraviny a dietu řídit.
V průběhu let se měnil názor i na délku nízkofenylalaninové diety.
V 60. a 70. letech 20. století převládal názor, že dietu je možno ukončit ve věku 6-10 let, protože se předpokládalo, že vysoká hladina fenylalaninu poškozuje jen rostoucí mozek.
Postupně však řada studií jednoznačně prokázala škodlivý dopad vysokých hladin fenylalaninu u pacientů s předčasně ukončenou dietoterapií nejen v průběhu dospívání, ale i v dospělosti.
Prognóza pacientů s PKU, kteří jsou na celoživotní terapii a kteří mají hladiny fenylalaninu trvale v doporučených rozmezích, je velmi dobrá.
Pacienty s předčasně ukončenou léčbou čeká řada zdravotních problémů.
Při srovnání s celoživotně léčenými pacienty, u kterých se hladiny fenylalaninu pohybovaly do 1000 µmol/l, dosahují pacienti s PKU, kteří ukončili dietu a dlouhodobě mají hladiny fenylalaninu 1000-2400 µmol/l, nižšího stupně IQ než pacienti na dietě.
Dospělí pacienti s PKU, kteří ukončili dietu, jsou mnohem častěji odkázáni na sociální podporu.
Mají psychiatrické obtíže a poruchy kognitivních funkcí (schopnost paměti, pozornosti, vyjadřování a porozumění).
Metaanalýza jedenácti studií hodnotících úroveň exekutivních funkcí u mladistvých a dospělých pacientů s PKU s rozdíelným dodržováním dietoterapie ukázala u pacientů s vyššími hladinami fenylalaninu pomalejší reakční dobu (schopnost zpracovávat informace a reagovat na ně automaticky a plynule), inhibice (schopnost vyfiltrovat nežádoucí podněty; opakem je impulzivita), pozornosti a motorické kontroly.
Přestože mírně horší výsledky ve srovnání se zdravou skupinou měli i pacienti s dobrou dietní kontrolou (hladina fenylalaninu v krvi menší nebo rovná 400 µmol/l), výsledky pacientů s hladinami většími nebo rovnými ≥400 µmol/l byly významně horší, a to především v testech studujících schopnost koncentrace, plánování a vizuálního vyhodnocování včetně paměti.
Dlouhodobým problémem u pacientů s PKU na přísné dietě je i vysoké riziko rozvoje osteopenie a osteoporózy na podkladě nedostatečného dosažení kostního maxima.
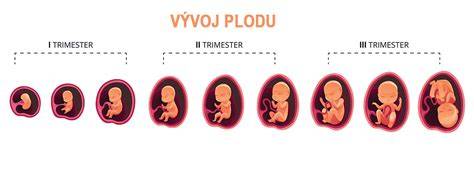
Onemocnění fenylketonurie nebrání otěhotnění. Je ale potřeba dodat, že ženy s PKU musí dodržovat před početím a během celého těhotenství ještě přísnější nízkobílkovinnou dietu.
Je to z toho důvodu, že díky placentě koluje v krvi plodu až dvojnásobek fenylalaninu než v krvi jeho maminky.
Pokud by hladina fenylalaninu v krvi vyvíjejícího se dítěte byla příliš vysoká, mohlo by dojít k tzv. syndromu maternální PKU.
MŮŽE MÍT MÉ DÍTĚ PKU STEJNĚ JAKO JÁ?
Ano může, ale nemusí. Fenylketonurie je dědičná metabolická porucha. Existuje tedy určitá pravděpodobnost, že i Vaše dítě může mít PKU.
Každý člověk vlastní dvojici genů (jeden od matky, jeden od otce) pro tvorbu enzymu fenylalaninhydroxylázy (PAH).
U jedince s PKU nefunguje správně ani jeden z těchto genů.
Dítě od jednoho rodiče, který trpí PKU, přejímá naprosto nefunkční gen.
Záleží tedy, zda od druhého rodiče přijme gen funkční, nebo ne.
CO JE SYNDROM MATERNÁLNÍ PKU?
Syndrom maternální PKU způsobuje u dítěte nejčastěji mentální retardaci, malou velikost mozku (mikrocefalii), vrozené srdeční vady, zvláštní vzhled v obličeji, nízkou porodní hmotnost, poruchu pozornosti a hyperaktivitu.
Pro budoucí maminku pak představuje zvýšené riziko potratu nebo předčasného porodu.
Mäter Fenylketonurie je vzácná metabolická porucha, která je důsledkem nedostatku jaterního enzymu fenylalaninhydroxylázy.
Nedostatek enzymu vede k hromadění fenylalninu v krvi a dalších tkáních.
Neléčená vede k mentální retardaci, opožděnému vývoji řeči a dalším příznakům.
Léčba tohoto onemocnění spočívá v přísné celoživotní dietě s velmi nízkým obsahem fenylalaninu.
Nedodržování diety vede k poruchám chování.
Fenylketonurie je vzácná metabolická porucha.
Možná Vás někdy zaujalo upozornění: „Není vhodné pro fenylketonuriky“ - časté na jogurtech a nápojích - pro koho je toto upozornění určeno?
Fenylalanin je esenciální aminokyselina, která je u zdravého člověka metabolizována v játrech enzymem fenylalaninhydroxylázou (PAH) na tyrosin.
Klinické projevy neléčené fenylketonurie byly popšany po Follingem v roce 1934.
Nejčastějšími projevy neléčené PKU jsou těžká mentální retardace (IQ < 50) spojená se zápachem připomínajícím myšinu, ekzém, menší pigmentace vlasů, kůže a duhovky, menší vzrůst, mikrocefalie a neurologická postižení.
Řada studií potvrzuje význam celoživotního dodržování diety.
Nejvýznamnější je studie z roku 2002.
Dietní omezení při léčbě fenylketonurie je velmi přísné jak z hlediska složení stravy, tak z hlediska výběru vhodných potravin.
Fenylalanin je aminokyselina, která se vyskytuje ve všech bílkovinách.
Pokud tedy máme u nemocného omezit příjem fenylalaninu, musíme omezit příjem bílkovin ve stravě.
Nepřesnou informaci uvádí obal některých výrobků sloužících k úpravě diety.
Řada dětí snese pouze poloviční množství běžných dávek mléka, a zbývající objem stravy je podáván ve formě směsí aminokyselin bez fenylalaninu.
Velice důležitým obdobím, kdy dochází ke zpřísnění diety, je u nemocných žen období plánování rodiny.
Zpřísnění diety je nutné z toho důvodu, že vysoké koncentrace fenylalaninu v krvi matky se dostávají přes placentu do těla plodu a narušují jeho vývoj.
Nejčastější deficity jsou nedostatek vitaminu A, B6 a B72, dále nedostatek minerálních látek jako vápník, zinek, železo, jod a selen.
S těmito deficity může souviset větší riziko anémií a osteomalacie nebo osteoporózy.
V dietě nemocných s fenylketonurií je také nižší příjem tuků z důvodu nižšího příjmu živočišných produktů.
Hlavním zdrojem tuků jsou rostlinné oleje s polynenasycenými mastnými kyselinami a nulovým obsahem cholesterolu.
Polynenasycené mastné kyseliny rozdělujeme do dvou řad: omega-3 DHA a EPA a omega-6 AA.
DHA má velmi důležitou roli v rozvoji centrálního nervového systému a sítnice.
Vzhledem k pozitivnímu vlivu DHA na mozkovou tkáň je vhodné, aby pacienti s PKU zvýšili její příjem ve stravě.
Matky, děti a fenykleárna (PKU)
Fenylketonurie je onemocnění, které provází člověka celý život.
Díky včasné diagnostice a zahájení léčby se snížil výskyt mentálních retardací v důsledku tohoto onemocnění.
Je však patrné, že příjem živin u takto nemocných lidí bývá nevyrovnaný a může vést k poruchám kostního metabolismu a anémiím.
Ženy a dívky by se měly sledovat v době dospívání a v době plánování rodičovství, měla jim být vysvětlena nebezpečnost zvýšených hladin fenylalaninu pro dítě.
V tomto období by se měly opět poučit o významu diety a způsobech jejího praktického dodržování.
tags: #dusledek #nedodrzeni #tehotenske #diety #pku #na